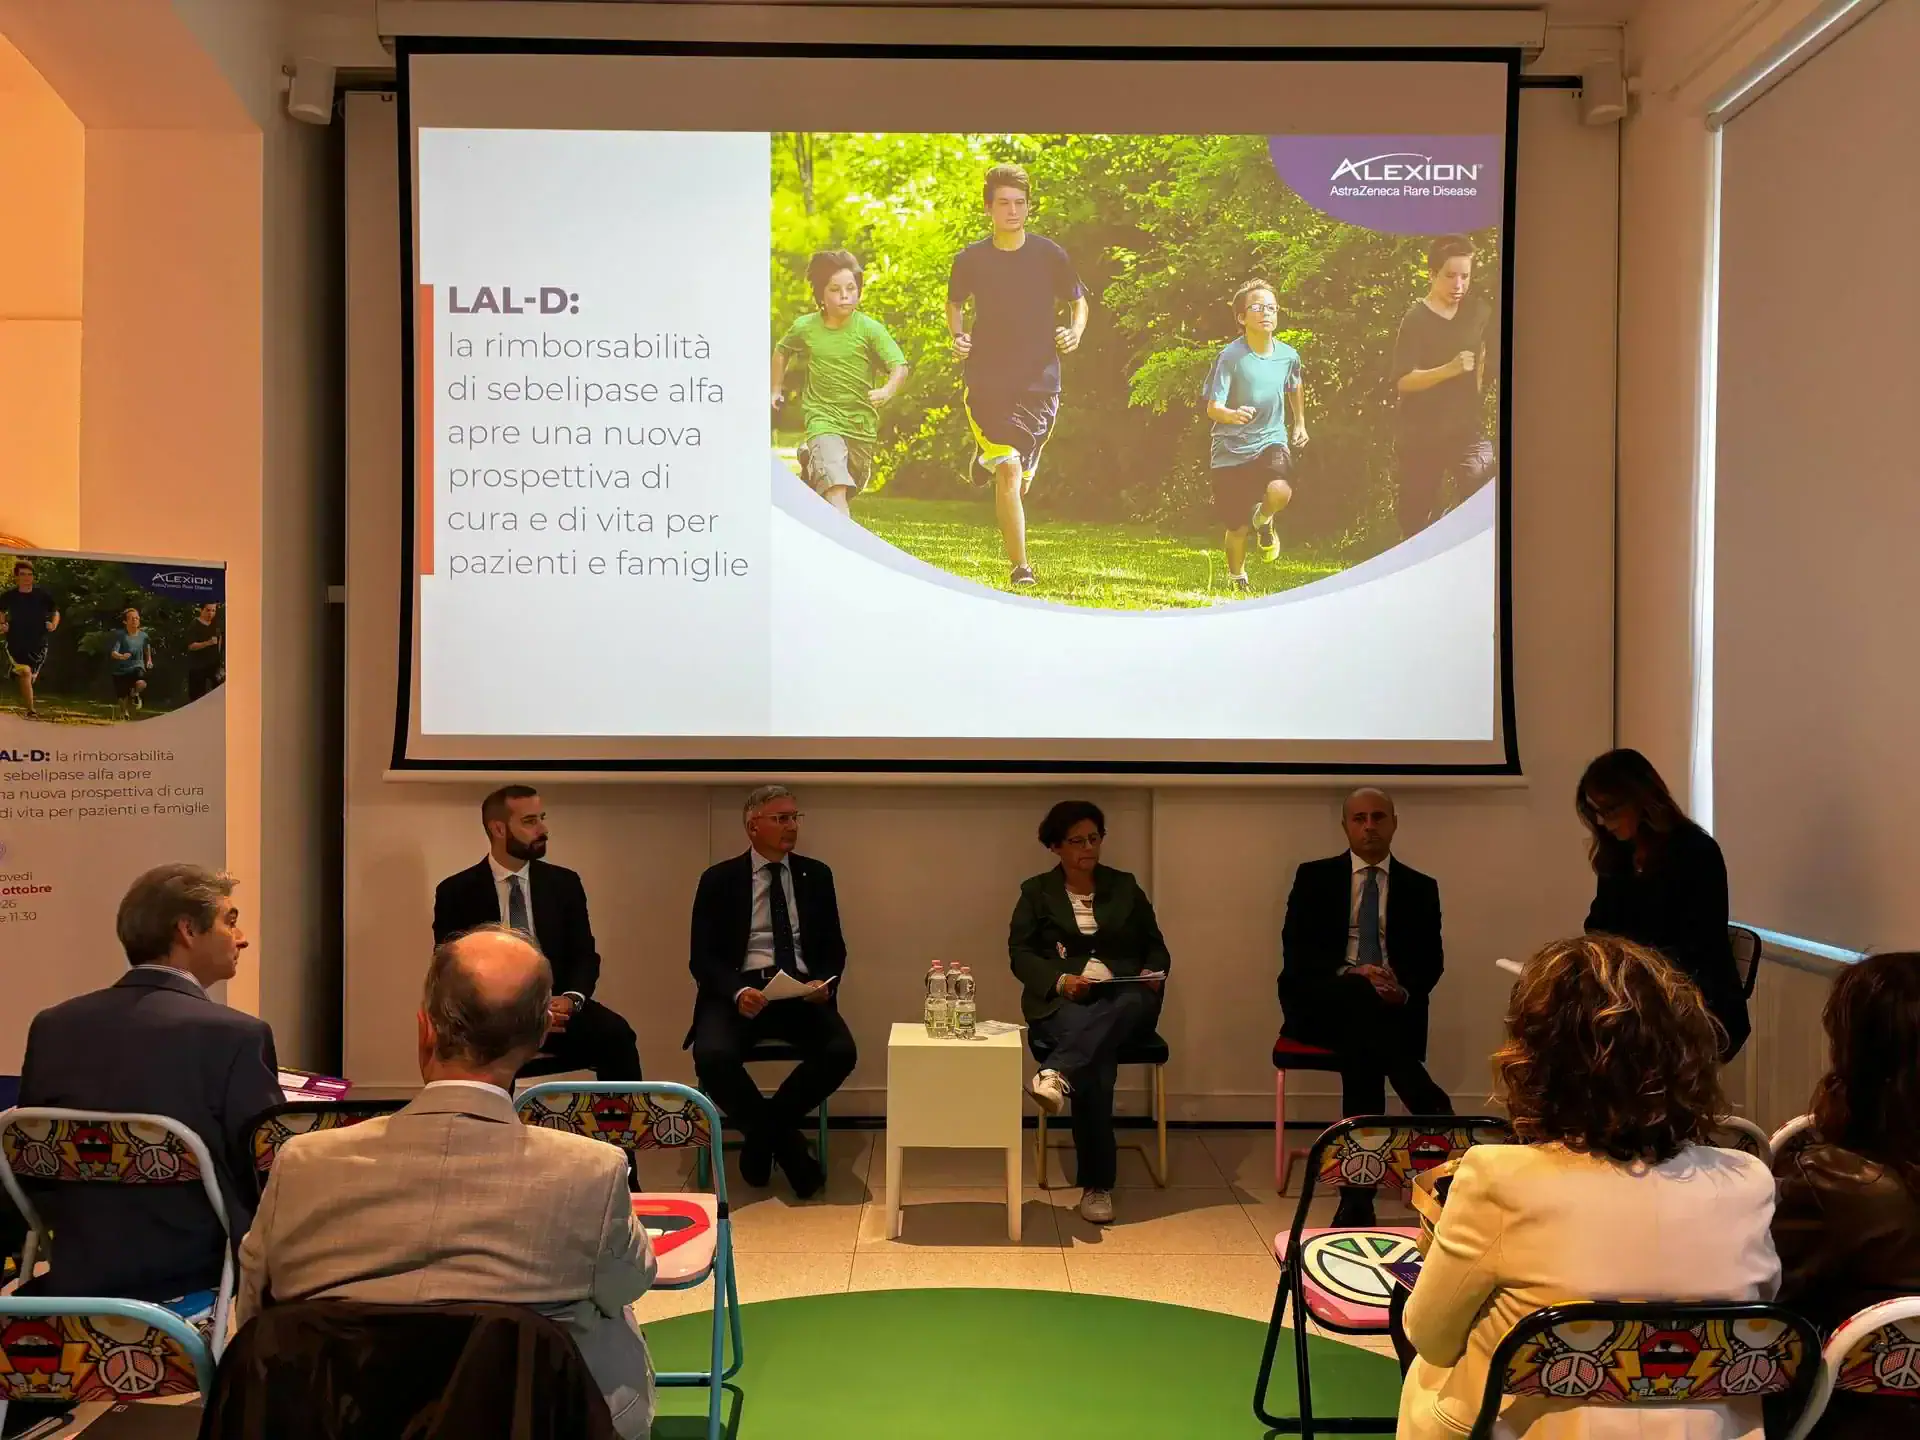
L’Agenzia italiana del farmaco (Aifa) ha approvato la rimborsabilità di sebelipase alfa, una terapia enzimatica sostitutiva a lungo termine indicata per il trattamento di pazienti di tutte le età affetti da deficit di lipasi acida lisosomiale (Lal‑D). Secondo una nota di Alexion, AstraZeneca Rare Disease, sebelipase alfa è il primo trattamento approvato e disponibile in Italia per questa malattia metabolica genetica ultra‑rara e progressiva, che può causare danno multiorgano e portare a una potenziale morte prematura.
Umberto Vespasiani Gentilucci, professore ordinario di Medicina interna all’università Campus Bio‑Medico di Roma e responsabile dell’Unità Malattie autoimmuni e metaboliche del fegato della Fondazione Policlinico universitario Campus Bio‑Medico, ha spiegato che la Lal‑D è causata da un difetto dell’enzima che permette di metabolizzare colesterolo e trigliceridi, con conseguente accumulo di lipidi nel fegato e in altri organi. Ha sottolineato la forte eterogeneità del quadro clinico, che rende la malattia difficile da riconoscere e spesso confondibile con condizioni più comuni come le ipercolesterolemie familiari o altre epatopatie, evidenziando come la diagnosi differenziale rappresenti la principale sfida e come il ritardo diagnostico possa ancora oggi superare i 10 anni.
Lorenzo D’Antiga, professore e direttore del Dipartimento Materno‑infantile e pediatrico dell’Asst Papa Giovanni XXIII di Bergamo, ha richiamato l’attenzione sul ruolo determinante del tempo nei bambini con Lal‑D. Nella forma neonatale rapidamente progressiva, nota come sindrome di Wolman, ha ricordato che in assenza di trattamento circa l’89% dei pazienti non supera il primo anno di vita. Esiste inoltre un fenotipo meno severo che si manifesta in età pediatrica con evoluzione più lenta e variabile; in questi casi i segni — come ingrossamento del fegato e della milza, alterazioni degli enzimi epatici e livelli elevati di colesterolo — non sempre vengono riconosciuti come riconducibili alla Lal‑D. D’Antiga ha precisato che la diagnosi può essere confermata mediante il test su goccia di sangue (Dried Blood Spot), ma che il vero nodo rimane il sospetto clinico: senza considerare la malattia, molti bambini arrivano alla diagnosi solo dopo anni, quando parte del danno epatico potrebbe essere già irreversibile.
Per Albina Tummolo, esperta di malattie metaboliche ereditarie presso l’ospedale Giovanni XXIII di Bari, la disponibilità di sebelipase alfa può cambiare radicalmente la prospettiva delle persone con Lal‑D in Italia. La terapia, ha spiegato, agisce sulla causa della malattia riducendo l’accumulo patologico di lipidi e intervenendo prima che il danno d’organo diventi irreversibile. Dai trial clinici a supporto sono emersi miglioramenti significativi della sopravvivenza e degli indicatori di danno epatico e delle alterazioni lipidiche: diagnosi precoce e trattamento tempestivo possono tradursi in una prognosi notevolmente migliore e in una qualità di vita pressoché normale per molti pazienti e le loro famiglie.
Manuela Vaccarotto, vicepresidente di Aismme (Associazione italiana sostegno malattie metaboliche ereditarie Aps), ha definito la rimborsabilità della nuova opzione terapeutica un traguardo di straordinaria importanza per la comunità di pazienti e famiglie, sottolineando l’impegno dell’associazione nel promuovere informazione, consapevolezza e diagnosi precoce.
Luca Bardoscia, Medical Director di Alexion, AstraZeneca Rare Disease, ha affermato che l’approvazione della rimborsabilità rappresenta un passo fondamentale per la comunità della Lal‑D in Italia e conferma il valore dell’innovazione nelle malattie rare, ribadendo l’impegno dell’azienda a collaborare con clinici, pazienti, caregiver, associazioni e istituzioni per promuovere diagnosi sempre più precoci e offrire nuove opzioni di cura.
Sebelipase alfa è stato approvato nell’Unione europea nel 2015. L’approvazione europea si è basata sui dati di due studi clinici e su uno studio di estensione in aperto che hanno coinvolto pazienti in età infantile, pediatrica e adulta. Nei pazienti con forma infantile di Lal‑D è stato osservato un beneficio significativo in termini di sopravvivenza: 67% (6 su 9) dei pazienti trattati ha superato i 12 mesi, rispetto a 0 su 21 in una coorte storica non trattata. Nei pazienti pediatrici con forma infantile trattati sono stati inoltre rilevati miglioramenti dei parametri epatici, compreso l’enzima ALT, e un aumento del peso corporeo nelle prime settimane di trattamento.
Nei pazienti pediatrici e adulti, il trattamento ha determinato la normalizzazione dei livelli di ALT, una riduzione del contenuto di grasso nel fegato e di altri indicatori di danno epatico rispetto al placebo, oltre a miglioramenti significativi nei livelli di colesterolo LDL e HDL. Nei pazienti che hanno proseguito nello studio di estensione in aperto, le riduzioni dei livelli di ALT sono state mantenute e si sono osservati ulteriori miglioramenti in altri parametri di malattia, come il colesterolo LDL e HDL.
Tra gli eventi avversi più comuni segnalati con il trattamento figurano ipersensibilità, edema palpebrale, tachicardia, difficoltà respiratoria, vomito, dolore addominale, diarrea, febbre, affaticamento, capogiri ed eruzione cutanea. Le richieste di rimborsabilità per sebelipase alfa sono attualmente in valutazione da parte di altri Paesi dell’Unione europea.