


Il primo caso riconoscibile della malattia che oggi chiamiamo granulomatosi con poliangioite (Gpa) fu descritto nel 1897 dall’otorinolaringoiatra scozzese Peter McBride, che segnalò su una rivista specialistica una sindrome in grado di distruggere rapidamente naso e volto. Nel 1936 il patologo tedesco Friedrich Wegener raccolse altri casi analoghi e ne identificò le caratteristiche distintive, dando origine alla denominazione granulomatosi di Wegener, ora sostituita da Gpa.
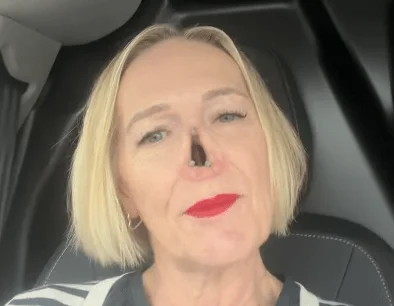
Nella maggior parte dei pazienti la malattia esordisce a livello delle vie respiratorie: secondo un focus online dell’Irccs ospedale San Raffaele di Milano, circa il 90% dei casi si presenta inizialmente come una sinusite cronica con perdite di sangue e muco che non rispondono alle terapie antibiotiche. L’ospedale Niguarda di Milano segnala inoltre che la Gpa può manifestarsi con lesioni del cavo orale, otiti, tosse stizzosa e ulcere della mucosa nasale che, nei casi più gravi, possono arrivare a «scavare» il naso determinando una «forma a sella» per distruzione della cartilagine del setto. È quanto accaduto a Jayne Hardman, una donna britannica di 48 anni che nel 2017 ha subito la rimozione del naso e oggi racconta la sua esperienza per sensibilizzare sull’argomento e sostenere chi utilizza protesi nasali.
La Gpa è una vasculite sistemica autoimmune che interessa la parete di arterie di medio e piccolo calibro, capillari e venule, provocando necrosi e granulomi, lesioni tipiche di processi infiammatori cronici. La malattia colpisce maschi e femmine in modo simile e insorge più frequentemente nell’età adulta: l’associazione Amar riporta un esordio tipico tra i 40 e i 60 anni, mentre il manuale Msd indica un’età media di insorgenza di 40 anni.
Sulla diffusione sono disponibili dati variabili a seconda delle popolazioni studiate: un grande studio di coorte nel Regno Unito ha rilevato 11,8 nuovi casi per milione di persone l’anno, mentre altre stime indicano 6-10 nuove diagnosi annue per milione di abitanti. La Gpa risulta più frequente nei Paesi del Nord Europa rispetto a quelli del Mediterraneo.
Le cause precise rimangono in parte sconosciute, ma l’osservazione clinica indica che il sistema immunitario attacca l’organismo, provocando un’insufficiente perfusione di sangue, ossigeno e nutrienti nelle zone colpite, più spesso le vie respiratorie superiori e inferiori e i reni, sebbene la malattia possa interessare qualsiasi organo. Tra i sintomi riportati vi sono febbre, dolori articolari, stanchezza e perdita di peso. Possono verificarsi danni alla trachea con emissione di sangue dalle vie aeree, coinvolgimento polmonare con infiltrati e granulomi, e in alcuni casi formazione di masse intraoculari o infiammazioni oculari. Quando l’infiammazione colpisce il rene l’evoluzione può essere rapida: se la diagnosi non è tempestiva può insorgere insufficienza renale in poche settimane, con danno potenzialmente irreversibile che può richiedere la dialisi, sottolineando l’importanza della diagnosi precoce.
Le terapie disponibili mirano a controllare l’attività della malattia mediante farmaci immunosoppressivi associati a cortisonici e risultano efficaci nella maggior parte dei casi. Durante le fasi attive della malattia il trattamento prevede specificamente la combinazione di cortisone e ciclofosfamide.